 English
 简体中文
医疗器械政新规范实施,合规、追溯与医工协同成关键
2026年,医疗器械监管体系进一步收紧,对复合材料企业影响明显。新修订《医疗器械生产质量管理规范》自11月1日起施行,配套发布无菌、植入、体外诊断试剂、定制式义齿4项检查指导原则,将材料控制、变更管理、可追溯性和生物相容性验证纳入更严格的现场检查范围。器审中心年内也密集发布骨科植入、牙科纤维桩、钙磷/硅类骨填充材料、增材制造PEEK植入物等指导原则,复合材料相关产品的注册资料要求更加细化。
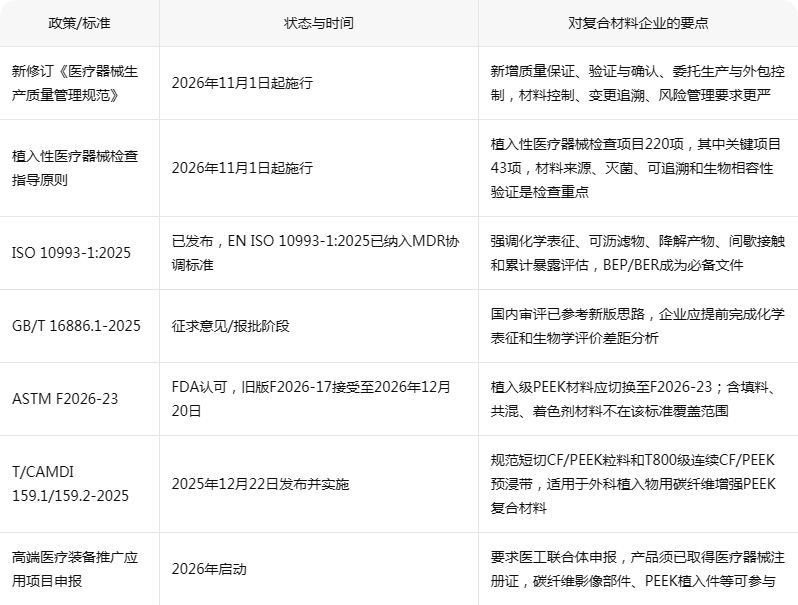
表1 2026年医疗器械复合材料相关政策与标准节点
生物学评价方面,ISO 10993-1:2025已生效,欧盟MDR协调标准已纳入;GB/T 16886.1-2025尚在报批阶段,但审评已按新思路关注化学表征、差距分析和生物学评价计划。ISO 13485:2026也将材料生物相容性验证列为首次审核必查项。标准层面,ASTM F2026-23为现行植入级PEEK规范,FDA已认可;T/CAMDI 159系列团体标准覆盖短切CF/PEEK粒料和连续CF/PEEK预浸带。政策窗口上,三部门已启动高端医疗装备推广应用项目申报,要求以医工联合体形式申报,产品须已取得注册证。
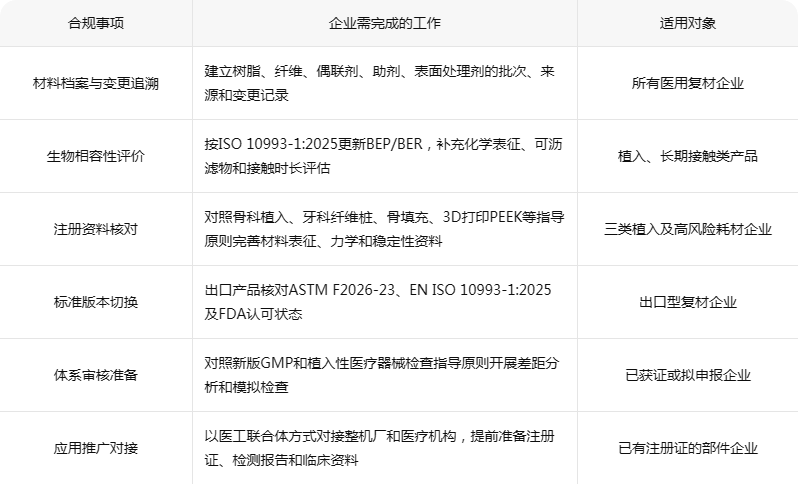
表2 医疗器械复合材料合规与调整清单
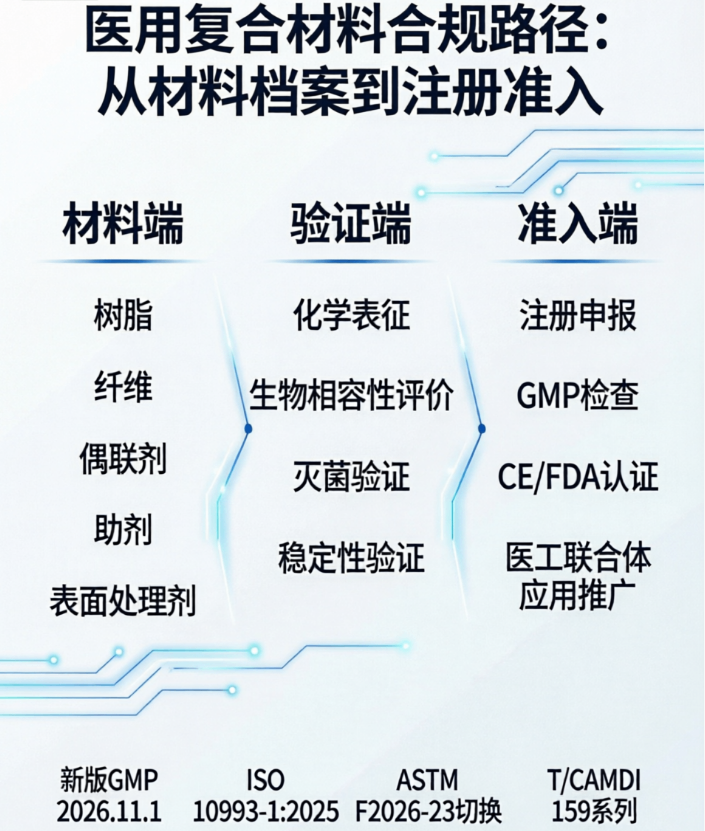
对医疗器械复合材料企业来说,材料端需完善树脂、纤维、助剂等全链条追溯,材料变更必须完成重新验证闭环,ISO 13485:2026已将生物相容性验证列为首次审核必查项。生物学评价应提前按ISO 10993-1:2025开展差距分析,补充化学表征、可沥滤物和累计暴露评估,植入类产品需确保BEP/BER与风险管理文件闭环。产品注册资料应对照2026年版器审指导原则更新,出口企业须在2026年12月20日前完成ASTM F2026-23版本切换。已有注册证的企业可关注高端医疗装备推广应用项目申报,以医工联合体形式参与影像设备、手术机器人等方向推广。核心是从"性能交付"转向"合规材料包交付",将表征、追溯、评价前置到日常管理中。
2026年12月11—12日,第十三届复合材料产业创新趋势发展交流会暨2026复合材料装备工艺及技术展览会将落地山东德州天衢国际会展中心。展会面积6800㎡,汇聚近300家展商、10000人次专业观众,配套50余场技术报告与多家复材工厂参观考察活动,现场还将设近千件复合材料制品展示区,并举办复材网25周年答谢晚宴。诚邀复材行业同仁共话前沿技术、对接产业链资源,携手把握新材料、新工艺、新装备发展机遇,共同推动复合材料产业高质量发展。12月,期待与您在德州相聚,共赴这场年度行业盛会。
声明:本站发布的文章,仅用于复合材料专业知识和市场资讯的交流与分享,不用于任何商业目的。任何个人或组织若对文章版权或其内容的真实性、准确性存有疑义,请第一时间联系我们。我们将及时进行处理。